

Hereditäre Sphärozytose
Trainier deine Lernmuskeln!
Mit Flash Cards, Quiz und mehr
LoslegenSynonyme: Kugelzellanämie, Kugelzellenanämie, Sphärozytose, Minkowski-Chauffard-Syndrom
Englisch: spherocytosis, hereditary spherocytosis, Minkowski-Chauffard disease
Definition
Die hereditäre Sphärozytose, kurz HS, ist eine genetisch bedingte hämolytische Anämie, die auf einem Strukturdefekt der Erythrozyten beruht und zu den Membranopathien zählt.
- ICD-10-Code: D58.0
Epidemiologie
Ätiologie
Die hereditäre Sphärozytose kann durch verschiedene Genmutationen von Komponenten der erythrozytären Zellmembran und/oder des Zytoskeletts entstehen. Entsprechend zählt sie zu den korpuskulären hämolytischen Anämien. Grundsätzlich gibt es sowohl autosomal-dominant (ca. 90 %) als auch autosomal-rezessiv (10 %) vererbte Formen. Dabei beruhen etwa 25 % der Fälle auf spontanen Keimbahnmutationen, meist mit autosomal-dominantem Erbgang.[1]
| Gen | Protein | Erbgang | Besonderheit |
|---|---|---|---|
| ANK1, Genlokus 8p11.2 | Ankyrin | autosomal-dominant | häufigste Ursache (50 %) |
| SLC4A1, Genlokus 17q21 | Bande-3-Protein (Anionen-Austauscher 1) | autosomal-dominant | ungefähr 25 % der Fälle |
| SPTA1, Genlokus 1q22-q23 | Alpha-Spektrin | autosomal-rezessiv | selten |
| SPTB, Genlokus 14q23-q24.1 | Beta-Spektrin | autosomal-dominant | 15–30 % der Fälle in Mitteleuropa[2] |
| EPB42, Genlokus 15q15-q21 | Band 4.2 | autosomal-rezessiv | selten |
In ca. 10 % der Fälle bleibt die molekulare Ursache der Erkrankung unklar.
Pathophysiologie
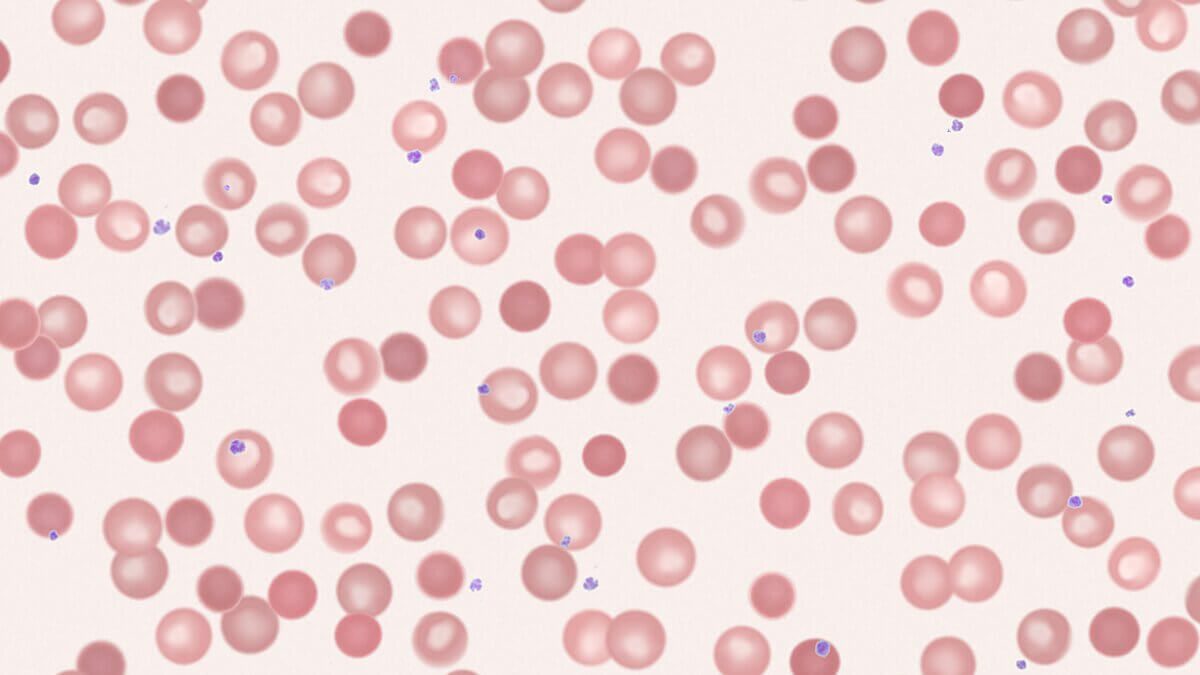
Infolge des Membran- bzw. Zytoskelettdefektes kommt es zu einem Formverlust der Erythrozyten. Dadurch verändert sich die platte, bikonkave Form der Zellen zur Kugelform, welche die kleinste Oberflächenspannung hat. Die Verformbarkeit dieser Mikrosphärozyten ist vermindert. Zusätzlich kommt es zu einer erhöhten Membranpermeabilität mit gesteigerter Glykolyse und erhöhtem ATP-Umsatz. Die Lebensdauer der Mikrosphärozyten ist deutlich herabgesetzt. Sie unterliegen in der Milz einer erhöhten Phagozytoserate.
Einteilung
Klinisch wird die hereditäre Sphärozytose nach dem Schweregrad in leichte, mittelschwere, schwere und sehr schwere Verlaufsformen eingeteilt. Die Zuordnung orientiert sich an Hämoglobinwert, Retikulozytose, Bilirubinspiegel, Blutausstrichbefund und Transfusionsbedarf.[1]
Leichte Formen sind häufig kompensiert und fallen oft nur durch laborchemische Hämolysezeichen auf. Ein Transfusionsbedarf besteht meist nicht. Die mittelschwere Form ist mit Abstand am häufigsten und geht typischerweise mit manifester Anämie und variabler Splenomegalie einher. Schwere und sehr schwere Verläufe sind selten, aber durch ausgeprägte Anämie, regelmäßigen Transfusionsbedarf und frühe klinische Manifestation gekennzeichnet.
| Parameter | Leichte HS | Mittelschwere HS | Schwere HS | Sehr schwere HS |
|---|---|---|---|---|
| Anteil an Patienten (%) | 25–33 | 60–70 | ≈ 10 | 3–4 |
| Hämoglobin (g/dl) | 11,0–15,0 | 8,0–11,0 | 6,0–8,0 | < 6,0 |
| Retikulozyten (%) | 2,2–6 | ≥ 6 | ≥ 10 (meist > 15) | ≥ 10 |
| Bilirubin (mg/dl) | 1–2 | ≥ 2 | 2–3 | ≥ 3 |
| Sphärozyten im Blutausstrich | oft nur vereinzelt | deutlich vermehrt | deutlich vermehrt | Mikrosphärozyten und Poikilozyten |
| Transfusionen | 0–1 | 0–2 | ≥ 3 | regelmäßig |
Klinik
Während sich milde Verläufe erst im Erwachsenenalter manifestieren können, manifestieren sich schwere Formen bereits in der Kindheit. Oft liegt eine kompensierte Hämolyse ohne Anämie vor. Bei Infekten oder während einer Schwangerschaft kann es zu einer transienten Verschlechterung kommen. Im Rahmen von Parvovirus B19-Infektionen kann eine lebensbedrohliche aplastische Krise als Komplikation auftreten. Typische Zeichen sind:
- Allgemeine Anämiesymptome: Abgeschlagenheit, Leistungsminderung, Müdigkeit, Kopfschmerz, Belastungsdyspnoe, Tachykardie, Schwindel
- Chronische Hämolyse: Ikterus, Splenomegalie, Gallensteine
- Hämolytische Krise: Fieber, Schüttelfrost, Bauch-, Rücken-, Kopfschmerzen, Hämoglobinurie
Diagnostik
Neben der Erhebung der Anamnese (ggf. positive Familienanamnese) umfasst die Diagnostik u.a. folgende Befunde und Untersuchungen:
- Normochrome normozytäre Anämie (mittleres korpuskuläres Volumen (MCV) und Hämoglobingehalt (MCH) normwertig)
- mittlere korpuskuläre Hämoglobinkonzentration (MCHC) ↑
- Hämolyseparameter: Laktatdehydrogenase (LDH) ↑, indirektes Bilirubin ↑, Haptoglobin ↓, Retikulozytose
- Mikrosphärozyten ohne zentrale Aufhellung und Polychromasie im Blutausstrich
- Coombs-Test: negativ
- Verminderte osmotische Resistenz: Acidified Glycerol Lysis Test (AGLT), genaue Bestimmung mittels Gradientenektazytometrie nur in Speziallaboren
- EMA-Test: Durchflusszytometrische Untersuchung der Bindung von Eosin-5-Maleimid (EMA) an Bande-3-Protein; die Fluoreszenzintensität ist gegenüber normalen Erythrozyten um ca. 30 % vermindert
- Gelelektrophorese der Membranproteine
- Molekulargenetische Untersuchung: nur in Spezialfällen aufgrund zahlreicher Zielgene und der Heterogenität möglicher Mutationen
Bildgebung
Die Abdomensonographie dient zur Beurteilung der Milzgröße und zum Nachweis einer Cholezystolithiasis als Folge der chronischen Hämolyse. Sie ergänzt die Labordiagnostik, sichert jedoch nicht die Diagnose einer hereditären Sphärozytose.[3]
Differentialdiagnosen
Mögliche Differentialdiagnosen sind:
Therapie
Für die hereditäre Sphärozytose gibt es aktuell (2026) keine kausale Behandlung. Im Vordergrund stehen die operative Therapie mittels Splenektomie sowie supportive Maßnahmen.
Splenektomie
Die veränderten Erythrozyten werden vor allem in der Milz abgebaut. Eine Splenektomie normalisiert daher in der Regel Hämoglobinwert und Retikulozytenzahl. Lediglich bei sehr schwerer HS kann eine leicht gesteigerte Hämolyse fortbestehen.[1] Die Indikation wird individuell nach Schweregrad gestellt:
- schwere und sehr schwere HS: Splenektomie bei allen Patienten indiziert
- mittelschwere HS: nur bei Erfüllung aller drei Kriterien
- mehrere hämolytische Krisen (Hb ≤ 8,0 g/dl)
- > 2 Transfusionen jenseits des 3. Lebensmonats
- ausgeprägte Leistungsminderung
- leichte HS: im Kindes- und Jugendalter in der Regel nicht erforderlich
Operationsverfahren der Wahl ist die nahezu vollständige (subtotale) Splenektomie mit einem angestrebten Restmilzvolumen von etwa 10 ml. Sie wird der vollständigen Milzentfernung vorgezogen, da der verbleibende Milzrest das lebenslange Risiko einer fulminanten Sepsis – v.a. durch Pneumokokken – senkt und zugleich eine langfristige Normalisierung der Hämoglobinkonzentration ermöglicht. Schwere hämolytische oder aplastische Krisen treten danach nur selten auf.
Der Eingriff sollte möglichst nicht vor dem 6., keinesfalls vor dem 3. Lebensjahr erfolgen. Bei schweren und sehr schweren Formen wird die Milz möglichst spät, jedoch vor der Einschulung entfernt. Bei mittelschweren Formen mit Operationsindikation nennt die Leitlinie das 7. bis 10. Lebensjahr.[1]
Vor dem Eingriff sind die entsprechenden Schutzimpfungen (v.a. gegen Pneumokokken) einzuhalten. Zudem ist eine Nebenmilz auszuschließen – wird sie nicht mitentfernt, persistiert die klinische Symptomatik. Postoperativ wird eine Antibiotikaprophylaxe empfohlen, da 0,1–0,4 % der Patienten an einer Postsplenektomie-Infektion (OPSI) versterben. Nach vollständiger Splenektomie besteht zudem ein erhöhtes Risiko für Pfortaderthrombosen, weshalb etwa am 7. postoperativen Tag eine Dopplersonographie erfolgen sollte.[1]
Weitere Maßnahmen
Bei symptomatischer Cholelithiasis ist eine Cholezystektomie indiziert, die bei gleichzeitig bestehender Splenektomie-Indikation im selben Eingriff erfolgen kann.
Quellen
- ↑ 1,0 1,1 1,2 1,3 1,4 AWMF - S1-Leitlinie Hereditäre Sphärozytose, AWMF-Registernummer 025-018, Stand 2023
- ↑ Onkopedia: Sphärozytose, hereditär (Kugelzellenanämie), Stand Oktober 2024, abgerufen am 15.10.2026
- ↑ Onkopedia. Sphärozytose, hereditär (Kugelzellenanämie).
- ↑ Overview of Hemolytic Anemia, Merck Manual Professional, abgerufen am 15.10.2026
- ↑ American Family Physician - Hemolytic Anemia: Evaluation and Differential Diagnosis, abgerufen am 15.10.2026