

Gastrointestinaler Stromatumor
Trainier deine Lernmuskeln!
Mit Flash Cards, Quiz und mehr
LoslegenEnglisch: gastrointestinal stromal tumor
Definition
Gastrointestinale Stromatumoren, kurz GIST, sind die häufigsten mesenchymalen Tumoren (Sarkome) des Gastrointestinaltraktes. Sie können erst seit 1998 eindeutig diagnostiziert werden. In den meisten Fällen treten GIST sporadisch auf.
Hintergrund
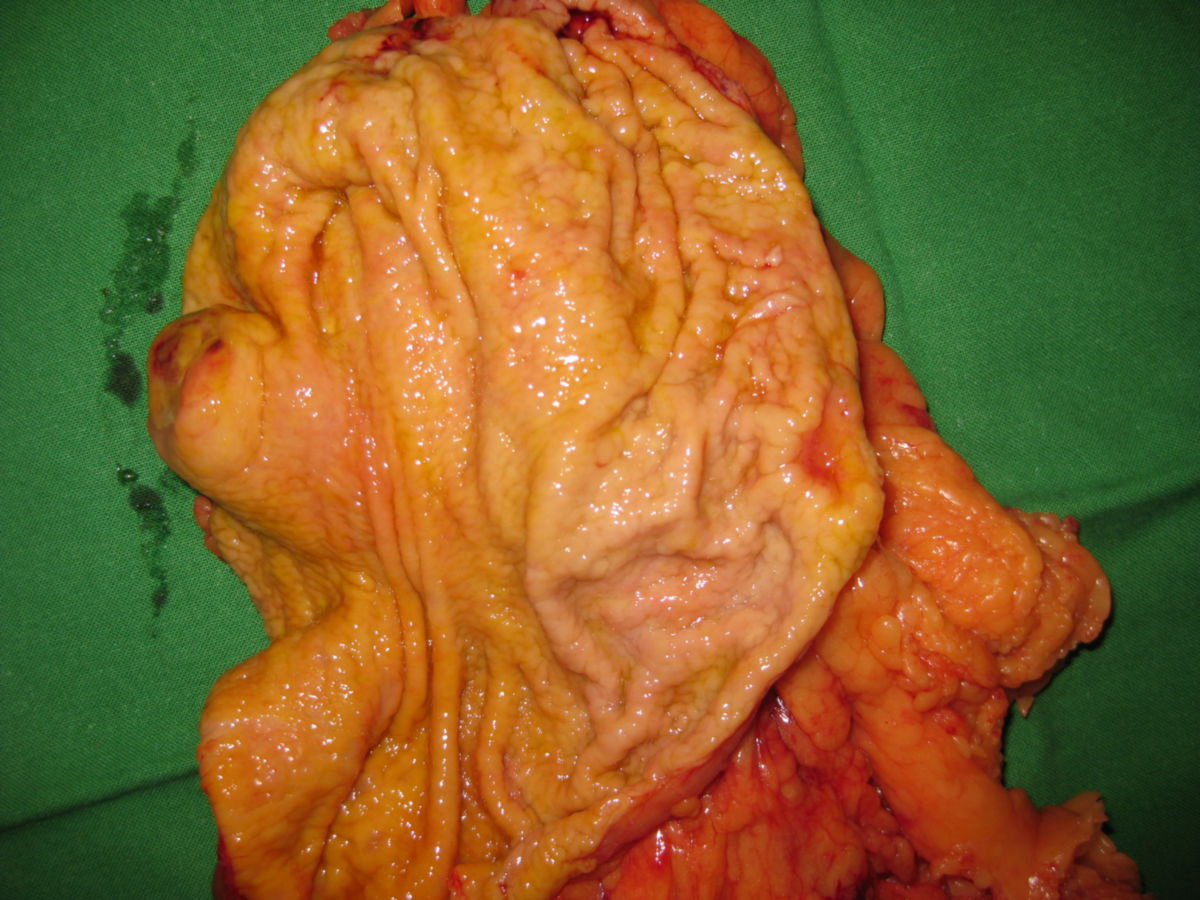
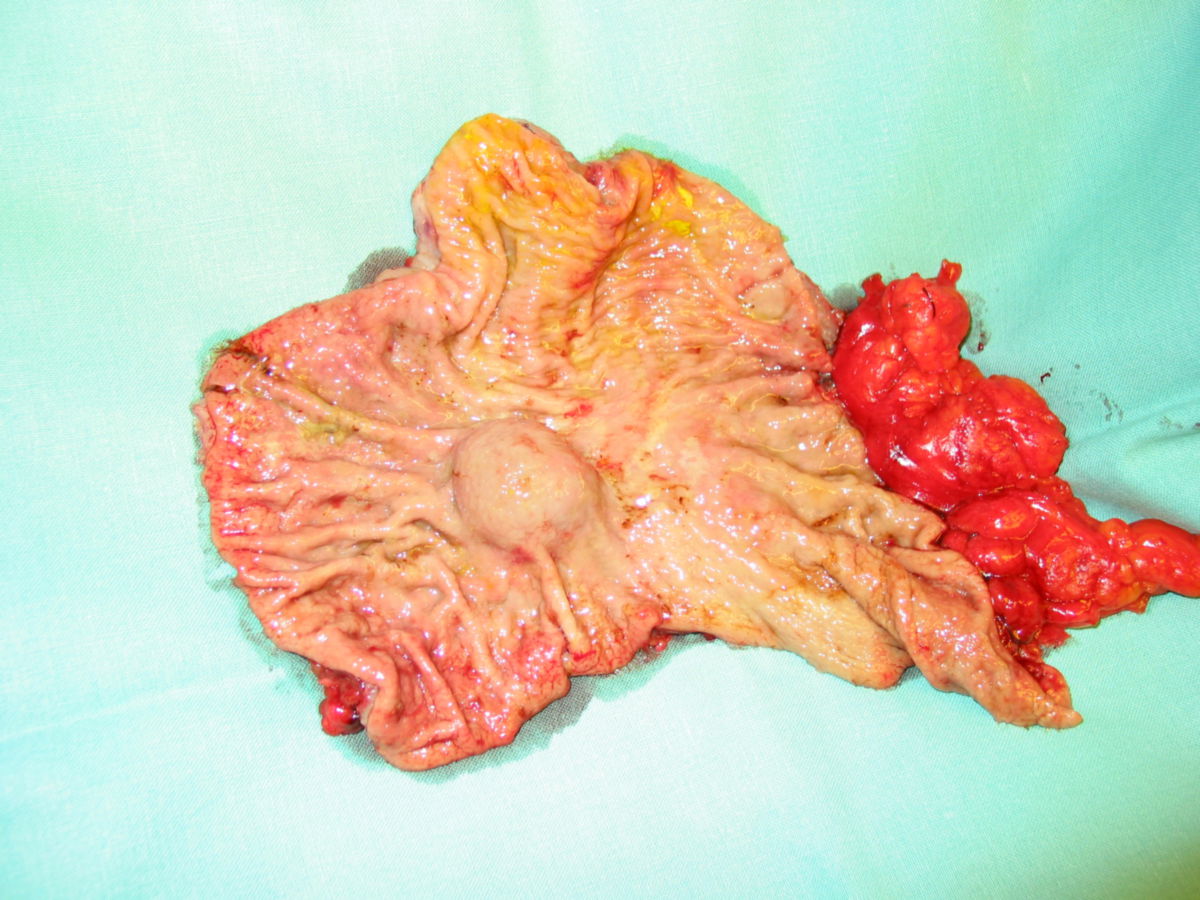
GIST lassen sich anhand des sogenannten KIT-Proteins nachweisen.[1] Diese Eigenschaft zeigt, dass sie sich aus sogenannten Cajal-Zellen oder gemeinsamen Vorstufen entwickeln. Cajal-Zellen sind Schrittmacherzellen, die in der Muscularis propria des Verdauungstraktes vorkommen, vor allem im Bereich des Plexus myentericus. GIST entstehen daher in der Wand der Verdauungsorgane. Sie wachsen von dort meist nicht infiltrierend in die Organe hinein, sondern häufig exophytisch in den Bauchraum. Daher werden sie oft auch erst sehr spät und teilweise in enormer Größe diagnostiziert.
Bei Diagnosestellung sind bei 20–50 % der Patienten mit GIST bereits Metastasen nachweisbar.[2] GIST-Metastasen treten am häufigsten in der Leber und im Peritoneum bzw. Omentum auf. Extraabdominelle Metastasen sind mit weniger als 10 % selten, Lymphknotenmetastasen kommen außer bei syndromalen GIST kaum vor.[2] Grundsätzlich sollte das Wort "benigne" in Verbindung mit GIST nicht gebraucht werden, da alle GIST potenziell maligne sind, d. h. alle GIST – auch kleine Tumoren – durchaus zu Streuherden führen können.
Epidemiologie
Das mediane Erkrankungsalter liegt bei etwa 65–70 Jahren. Die Inzidenz beträgt ca. 10–15 Neuerkrankungen pro 1 Million Einwohner und Jahr. Nach Hochrechnung der deutschen Krebsregisterdaten erkranken in Deutschland jährlich rund 1.900 Menschen an einem GIST.[2] Männer und Frauen sind etwa gleich häufig betroffen. Vereinzelt tritt die Erkrankung bereits im Kindes- oder Jugendalter auf (1–2 % aller GIST, überwiegend Mädchen). Bei diesen pädiatrischen GIST finden sich Mutationen des KIT- bzw. PDGFRA-Gens nur ausnahmsweise.[2]
Pathogenese
Die Ursache von GIST ist bislang (2026) nicht abschließend geklärt. Entscheidend für die Pathogenese scheint eine Mutation im KIT- oder PDGF-Rezeptor-α (PDGFRA) zu sein, die zu einer kontinuierlichen ligandenunabhängigen Aktivität der Rezeptor-Tyrosinkinase führt. Eine KIT-Mutation liegt bei ca. 80–85 %, eine PDGFRA-Mutation bei ca. 10–15 % aller GIST vor.[2] Am häufigsten betroffen sind KIT-Exon 11 (ca. 70 %), KIT-Exon 9 (ca. 10 %) und PDGFRA-Exon 18 (ca. 6 %).
Neben KIT- und PDGFRA-mutierten GIST existieren biologisch heterogene Tumoren ohne Mutation dieser beiden Gene, darunter SDH-defiziente, NF1-assoziierte und BRAF-mutierte GIST. Diese werden molekulargenetisch auch als KIT/PDGFRA-Wildtyp-GIST bezeichnet. Die WHO-Klassifikation der Verdauungssystemtumoren führt SDH-defiziente GIST seit der 6. Auflage als eigenständige Entität.[3]
Eine hereditäre Prädisposition ist selten. Sie besteht bei familiären GIST mit KIT- oder PDGFRA-Keimbahnmutation sowie beim Carney-Stratakis-Syndrom und bei der Neurofibromatose Typ 1.[2] Davon abzugrenzen ist die überwiegend nicht hereditäre Carney-Trias, der meist eine epigenetische Inaktivierung des SDHC-Gens zugrunde liegt.
Die Ermittlung des Mutationsstatus im Rahmen der Diagnostik ist wichtig, da die Mutation auf das Therapieansprechen und die Prognose einen entscheidenden Einfluss hat. Aufgrund der therapeutischen Konsequenzen sollte die Mutationsanalyse von einem erfahrenen Pathologen durchgeführt werden.
Lokalisation
Die wesentlichen Lokalisationen sind:[2]
- 50–60 % im Magen
- 20–30 % im Dünndarm
- 5–10 % im Dickdarm und Rektum
- 2–5 % im Mesenterium bzw. Omentum
- ≤ 1 % in der Speiseröhre
Die Existenz echter extragastrointestinaler GIST ist umstritten. Mesenteriale oder omentale Manifestationen können auch Metastasen eines unentdeckten Primärtumors im Gastrointestinaltrakt darstellen.[2]
Symptome
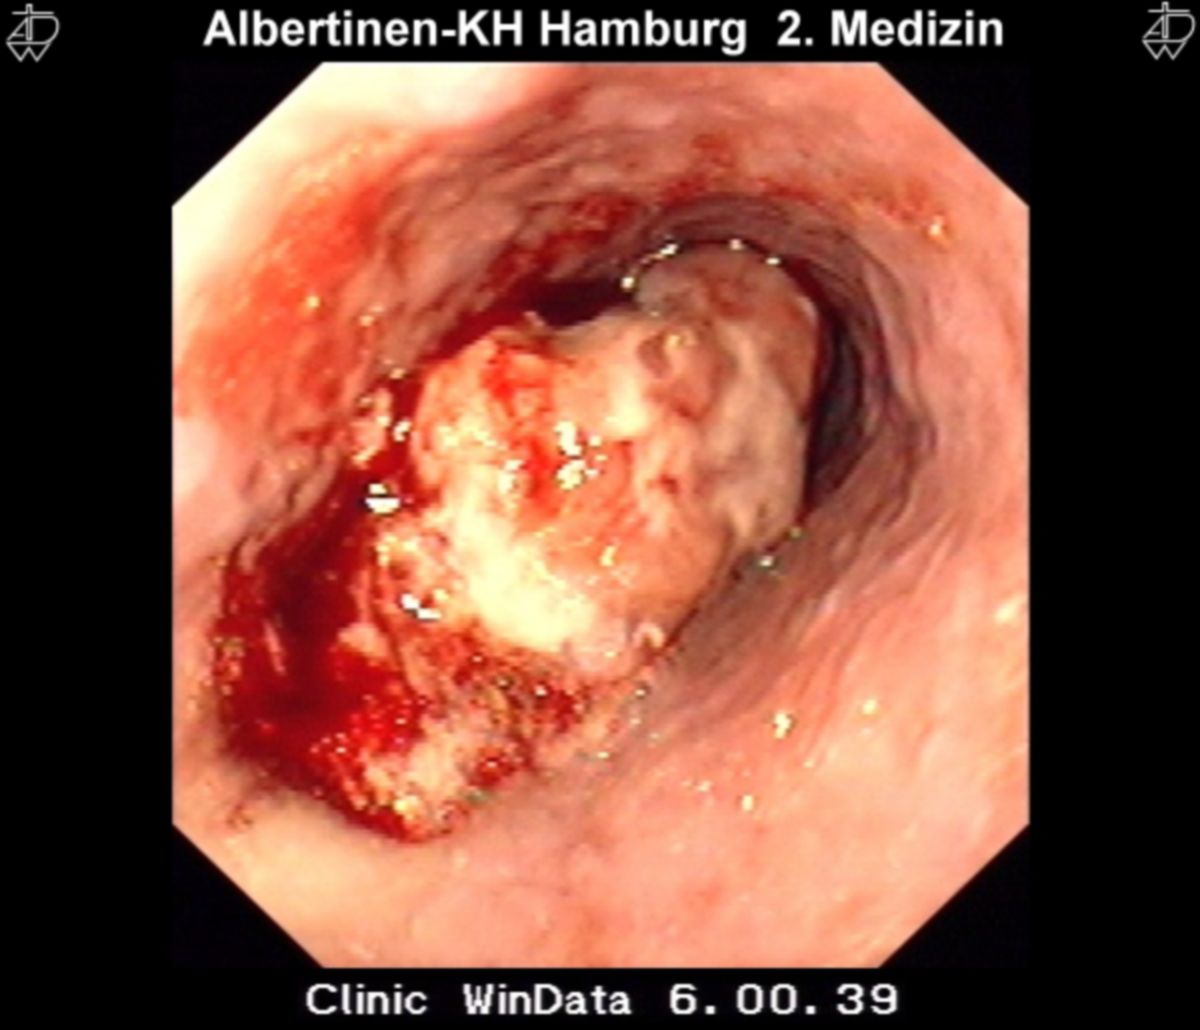
Die ersten Anzeichen bei Patienten mit GIST hängen von der Tumorgröße und der Lokalisation des Primärtumors ab. Ein signifikanter Anteil (bis zu 30 %) kleiner und asymptomatischer Tumoren wird zufällig bei diagnostischen Maßnahmen (Endoskopie) oder im Rahmen anderer operativer Eingriffe entdeckt. Etwa 10 % werden als Notfall diagnostiziert, beim Dünndarm-GIST meist aufgrund einer Obstruktion, beim Magen- oder Duodenal-GIST meist aufgrund einer gastrointestinalen Blutung.[2] Seltener führt eine Tumorperforation zur Notfalloperation.
Die häufigsten Symptome sind:
- Tumoren im Magen oder Duodenum
- Schmerzen
- Gastrointestinale Blutungen
- Völlegefühl
- Dünndarm-Tumoren
- Schmerzen
- Blutung
- Obstruktion
- Dickdarm-Tumoren
- Blutauflagerungen im Stuhl
- Obstruktion
- Ösophagus-Tumoren
Unspezifische Allgemeinsymptome, die unabhängig von der Lokalisation auftreten, sind Anämie, Anorexie, Gewichtsverlust und Übelkeit.
Diagnostik
Die Diagnose basiert auf der Kombination aus klinischem Befund, bildgebender Diagnostik, Histologie, Immunhistochemie und Molekulargenetik. Diagnostik, Therapie und Verlaufskontrolle erfolgen interdisziplinär.
Bildgebung
Die Bildgebung dient der Erfassung des Primärtumors sowie dem Staging. Die Methode der Wahl ist die kontrastmittelverstärkte Computertomographie (CT) von Thorax, Abdomen und Becken. Sie ermöglicht die Beurteilung der lokalen Tumorausdehnung sowie den Nachweis von Metastasen, insbesondere in Leber und Peritoneum. In ausgewählten Fällen kann eine PET-CT zur Beurteilung des Therapieansprechens sinnvoll sein. Je nach Lokalisation des Primärtumors kommen endoskopische und endosonographische Verfahren zum Einsatz. Diese ermöglichen die Gewinnung von Biopsien zur histologischen Sicherung, sofern dies technisch möglich ist und keine relevante Gefahr einer Tumordissemination besteht.
Histopathologie
Vor einer neoadjuvanten oder palliativen Systemtherapie ist die histologische Sicherung erforderlich. Bei eindeutig resektablen Tumoren mit typischem Befund kann dagegen auf eine präoperative Biopsie verzichtet werden.[2]
Die histopathologische Diagnose erfolgt anhand typischer morphologischer Merkmale (spindelzellig, epitheloid oder gemischtzellig) sowie immunhistochemischer Marker. Charakteristisch ist die Expression von KIT (CD117) und DOG1, die bei der Mehrzahl der GIST nachweisbar sind.
Die molekulargenetische Untersuchung mit Bestimmung des KIT- bzw. PDGFRA-Mutationsstatus ist bei allen Patienten, bei denen eine systemische Therapie in Betracht kommt, obligater Bestandteil der Initialdiagnostik. Bei KIT/PDGFRA-Wildtyp schließt sich eine weiterführende Abklärung an, insbesondere mittels SDHB-Immunhistochemie sowie ggf. molekularer Untersuchung auf BRAF-, RAS- oder NF1-Alterationen.[2]
Risikoklassifikation
Das Rezidiv- und Progressionsrisiko wird bei GIST wesentlich durch Tumorgröße, Mitoserate, Lokalisation und Tumorruptur bestimmt.[2] Für die klinische Risikoeinschätzung werden gebräuchlich die AFIP/Miettinen-Klassifikation sowie die modifizierten NIH-Kriterien verwendet. Beide berücksichtigen Größe, Mitoserate und Lokalisation, die modifizierten NIH-Kriterien zusätzlich die Tumorruptur.[4][5] In der AFIP-Klassifikation ergibt sich bei gleicher Größe und Mitoserate für den Magen im Regelfall ein günstigeres Risiko als für den Dünndarm oder andere nichtgastrische Lokalisationen.[6] Die Mitosen werden pro 5 mm² ausgezählt.
Differentialdiagnosen
Wichtige morphologische und immunhistochemische Differentialdiagnosen sind glatte Muskelneoplasien wie Leiomyom und Leiomyosarkom, die sich typischerweise von GIST durch fehlende KIT- und DOG1-Expression abgrenzen lassen.[7] Ebenfalls zu berücksichtigen sind Schwannome, die typischerweise diffus S100- und SOX10-positiv sowie KIT-negativ sind, und maligne periphere Nervenscheidentumoren, bei denen diese Marker nur fokal exprimiert werden oder fehlen können.[8]
Weitere Differentialdiagnosen sind desmoide Fibromatosen sowie andere mesenchymale oder subepitheliale Läsionen des Gastrointestinaltrakts, darunter inflammatorisch-myofibroblastische Tumoren, solitäre fibröse Tumoren und sarkomatoide Karzinome.[7]
Therapie
Aufgrund der Seltenheit der Erkrankung und der Komplexität der Therapie sollte die Behandlung in einem spezialisierten Sarkomzentrum stattfinden. Die Therapie des GIST ist multimodal und orientiert sich an Tumorstadium, Resektabilität, Mutationsstatus sowie dem individuellen Rezidivrisiko. Ziel ist sowohl die lokale Tumorkontrolle als auch die Vermeidung bzw. Behandlung von Metastasen.
Im Wesentlichen unterscheidet man folgende klinische Situationen:
- Lokal begrenzter, operabler Primärtumor (keine Metastasierung)
- Lokal fortgeschrittener bzw. primär nicht resektabler Primärtumor
- Metastasierter bzw. inoperabler GIST
- Progression der Erkrankung unter systemischer Therapie
Beobachtendes Vorgehen
Bei kleinen, asymptomatischen GIST des Magens mit einer Größe unter 2 cm kann in ausgewählten Fällen ein abwartendes Vorgehen ("watch and wait") mit regelmäßigen endoskopischen und endosonographischen Kontrollen erwogen werden. Voraussetzung ist ein fehlendes Tumorwachstum. Für GIST anderer Lokalisationen wird aufgrund eines höheren Progressionsrisikos in der Regel eine primäre Resektion empfohlen.
Chirurgische Therapie
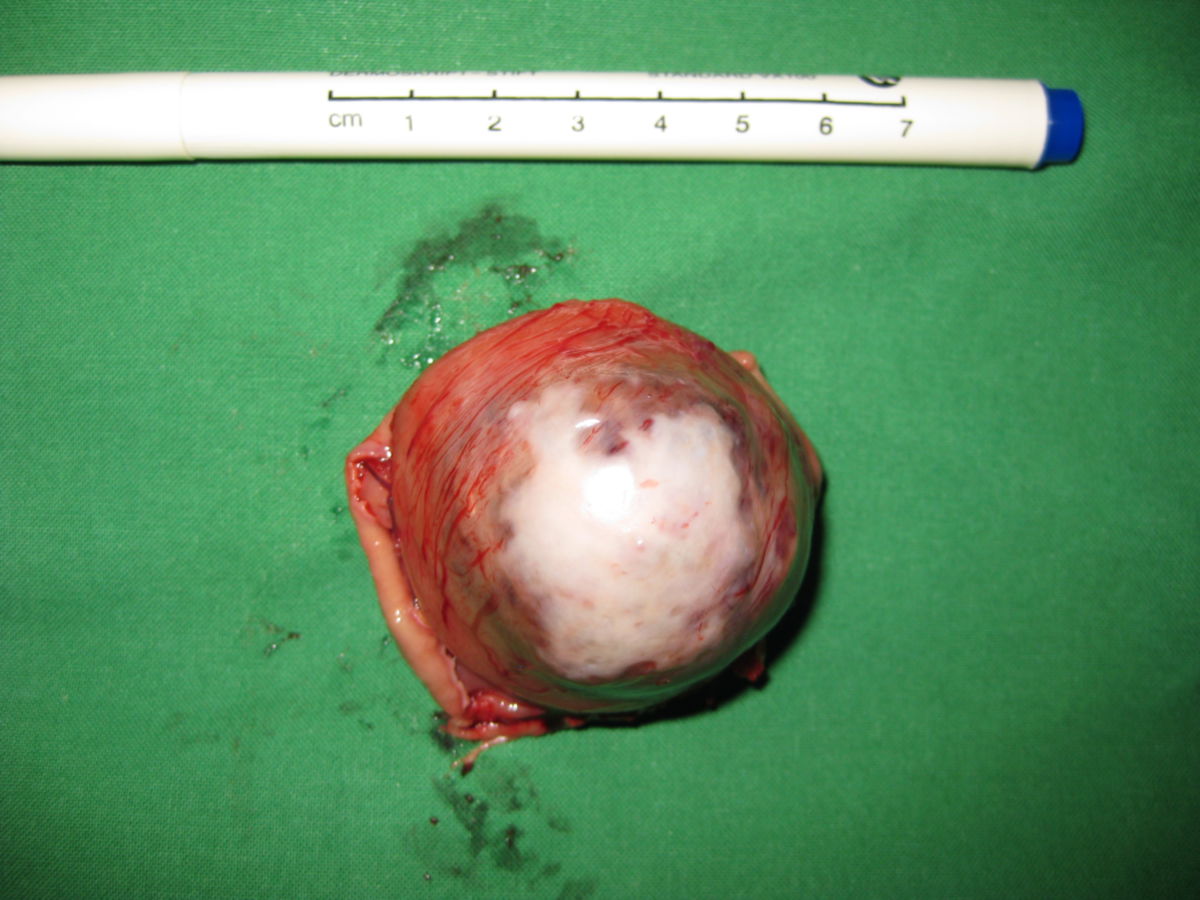
Die chirurgische Resektion ist die Therapie der Wahl bei lokal begrenzten, resektablen Tumoren. Angestrebt wird eine vollständige R0-Resektion ohne Tumorruptur. Eine systematische Lymphadenektomie ist aufgrund der seltenen lymphogenen Metastasierung in der Regel nicht erforderlich.
Bei lokal fortgeschrittenen Tumoren kann eine primäre Operation technisch schwierig oder mit erheblicher Morbidität verbunden sein. In diesen Fällen kann eine präoperative (neoadjuvante) Therapie zur Tumorverkleinerung erfolgen, um die Resektabilität zu verbessern.
Auch bei metastasierter Erkrankung kann in ausgewählten Fällen eine chirurgische Entfernung von Metastasen (Metastasektomie) infrage kommen, vor allem bei gutem Ansprechen auf eine systemische Therapie. Der Nutzen ist jedoch nicht eindeutig durch prospektive Studien belegt.
Medikamentöse Therapie
Die systemische Therapie mit Tyrosinkinaseinhibitoren (TKI) ist ein zentraler Bestandteil der Behandlung von GIST. Sie wird sowohl in der neoadjuvanten und adjuvanten, als auch in der palliativen Situation eingesetzt.
Neoadjuvante Therapie
In der neoadjuvanten Situation kommt Imatinib zum Einsatz, wenn eine primäre Resektion nicht möglich oder mit erheblicher Funktionseinschränkung verbunden wäre. Ziel ist die Tumorverkleinerung, um eine Operation zu ermöglichen. Voraussetzung ist eine Imatinib-sensitive Mutation. Bei Vorliegen einer PDGFRA-D842V-Mutation kann alternativ eine neoadjuvante Therapie mit Avapritinib erwogen werden; diese Anwendung liegt außerhalb der Zulassung.[2]
Adjuvante Therapie
Nach vollständiger Resektion wird bei Patienten mit hohem Rezidivrisiko und einer Imatinib-empfindlichen KIT- oder PDGFRA-Mutation eine adjuvante Therapie mit Imatinib empfohlen. Die Standarddauer beträgt drei Jahre.[9] In einer randomisierten Studie verbesserte eine Verlängerung auf sechs Jahre bei Hochrisikopatienten das krankheitsfreie Überleben (HR 0,40). Ein Unterschied im Gesamtüberleben war bislang nicht nachweisbar, die Nebenwirkungen nahmen im 6-Jahres-Arm zu. Eine verlängerte Therapie kann im Einzelfall im Sarkomzentrum diskutiert werden.[10] Nach prä- oder intraoperativer Tumorruptur wird bei Imatinib-sensitivem GIST eine zeitlich unbegrenzte Behandlung analog zur metastasierten Erkrankung empfohlen.[2]
Patienten mit niedrigem Risiko profitieren in der Regel nicht von einer adjuvanten Therapie. Bei PDGFRA-D842V-mutierten, SDH-defizienten und NF1-assoziierten GIST ist keine Wirkung von Imatinib zu erwarten, sodass hier keine adjuvante Therapie erfolgt.[2]
Fortgeschrittene Stadien
Bei metastasierten oder inoperablen GIST ist die medikamentöse Therapie die Behandlung der ersten Wahl. Die Therapie erfolgt in einer sequenziellen Abfolge:
- Imatinib (Erstlinientherapie)
- Sunitinib (Zweitlinientherapie)
- Regorafenib (Drittlinientherapie)
- Ripretinib (Viertlinientherapie)
Bei einer PDGFRA-D842V-Mutation gilt auch hier Avapritinib als Therapie der Wahl. Unter Avapritinib ist besonders auf neurokognitive Nebenwirkungen zu achten, die bei älteren Patienten in über 50 % der Fälle auftreten können.[2] Die Behandlung wird in der Regel kontinuierlich bis zum Nachweis einer Progression fortgeführt, da Therapiepausen mit einem hohen Risiko für ein rasches Tumorwachstum verbunden sind.
Bei einer KIT-Exon-9-Mutation oder einem Progress unter Imatinib wird im Einzelfall eine höhere Imatinib-Dosis gewählt, da so die Ansprechrate und progressionsfreies Überleben verbessert werden können.[2]
In der Zweitlinie verlängerte die Kombination aus Sunitinib und dem KIT-Inhibitor Bezuclastinib in einer Phase-III-Studie das mediane progressionsfreie Überleben gegenüber Sunitinib allein (16,5 vs. 9,2 Monate). Eine Zulassung liegt bisher (11/2026) noch nicht vor, wird aber voraussichtlich im Winter 2026 durch die FDA erfolgen.[11]
Strahlentherapie
Die Strahlentherapie hat bei GIST keinen etablierten Stellenwert. Sie kann in Einzelfällen im palliativen Setting, beispielsweise bei Knochenmetastasen oder lokal symptomatischen Tumoren, eingesetzt werden.
Lokoregionale Verfahren
Bei selektierten Patienten, v.a. bei oligometastatischer oder oligoprogressiver Erkrankung, können ergänzend lokoregionale Therapieverfahren zum Einsatz kommen. Hierzu zählen unter anderem:
- chirurgische Resektion einzelner Läsionen
- Radiofrequenzablation (RFA)
- transarterielle Verfahren (z. B. TAE, SIRT)
Nachsorge
Nach abgeschlossener Therapie ist eine strukturierte Nachsorge erforderlich, da Rezidive insbesondere in den ersten Jahren nach Primärbehandlung auftreten. Die Verlaufskontrolle dient der frühzeitigen Detektion von Lokalrezidiven oder Metastasen sowie der Überwachung des Therapieansprechens unter systemischer Behandlung.
Die Nachsorge erfolgt in der Regel mittels kontrastmittelverstärkter Computertomographie von Abdomen und Becken. Die Untersuchungsintervalle richten sich nach dem individuellen Rezidivrisiko:
- hohes Risiko: alle 3–6 Monate in den ersten 5 Jahren, anschließend jährlich.[2]
- niedriges Risiko: längere Intervalle möglich
- bei metastasierter Erkrankung erfolgen Verlaufskontrollen meist alle 3–4 Monate
Nach Beendigung einer adjuvanten Imatinib-Therapie treten Rezidive gehäuft in den ersten ein bis zwei Jahren auf. In dieser Phase sind daher engmaschigere Kontrollen sinnvoll.[12]
Nach längerer rezidivfreier Zeit und bei niedrigem Rezidivrisiko kann eine MRT die CT ersetzen, um die Strahlenexposition zu reduzieren. Abdomensonographien werden wegen der geringen Sensitivität für peritoneale Metastasen nicht empfohlen, regelmäßige endoskopische Kontrollen ebenfalls nicht.[2]
Ein wesentlicher Bestandteil der Nachsorge ist zudem das Management der systemischen Therapie. Unter Behandlung mit Tyrosinkinaseinhibitoren ist eine gute Compliance entscheidend für den Therapieerfolg. Dies erfordert eine strukturierte Patientenaufklärung sowie ein konsequentes Nebenwirkungsmanagement, um Therapieabbrüche zu vermeiden und die Wirksamkeit langfristig zu erhalten.
Prognose
Patienten mit lokal begrenzter Erkrankung und vollständiger R0-Resektion haben eine vergleichsweise gute Prognose. Die relative 5-Jahres-Überlebensrate aller GIST-Patienten liegt in Deutschland bei ca. 83 %.[2]
Unter moderner systemischer Therapie mit Tyrosinkinaseinhibitoren hat sich die Prognose insbesondere bei metastasierter Erkrankung erheblich verbessert. Die mediane Überlebenszeit liegt derzeit bei ca. 60 Monaten, die 5-Jahres-Überlebensrate bei ca. 45 %.[2]
Bestimmte molekulare Subtypen beeinflussen die Prognose zusätzlich: So sind beispielsweise PDGFRA-D842V-mutierte Tumoren gegenüber Imatinib resistent, weisen jedoch häufig einen eher indolenten Verlauf auf, während andere Mutationen mit aggressiverem Krankheitsverlauf assoziiert sein können.
Leitlinie
- Onkopedia - Gastrointestinale Stromatumoren (GIST), April 2026.
- ESMO-EURACAN-GENTURIS Clinical Practice Guidelines: Gastrointestinal stromal tumours, Ann Oncol, 2022.
- S3-Leitlinie „Adulte Weichgewebesarkome“, Version 1.1, Juni 2022, AWMF-Registernummer 032-044OL, formal abgelaufen und in Überarbeitung.[13][14]
Quellen
- ↑ Hirota S et al. Gain-of-function mutations of c-kit in human gastrointestinal stromal tumors. Science. 1998;279(5350):577–580.
- ↑ 2,00 2,01 2,02 2,03 2,04 2,05 2,06 2,07 2,08 2,09 2,10 2,11 2,12 2,13 2,14 2,15 2,16 2,17 2,18 2,19 2,20 Onkopedia: Gastrointestinale Stromatumoren (GIST), Stand April 2026, abgerufen am 26.10.2026
- ↑ Arends MJ et al. Changes in the 6th edition of the World Health Organization classification of tumours of the digestive system. Histopathology. 2026;88(7):1295–1314.
- ↑ 2023 GEIS Guidelines for gastrointestinal stromal tumors, PMC, 2023, abgerufen am 26.10.2026
- ↑ Joensuu H. Risk stratification of patients diagnosed with gastrointestinal stromal tumor. Hum Pathol. 2008;39(10):1411–1419.
- ↑ SEOM-GEIS clinical guideline for gastrointestinal stromal tumors, PMC, 2023, abgerufen am 26.10.2026
- ↑ 7,0 7,1 Poveda A et al. GEIS 2013 guidelines for gastrointestinal sarcomas (GIST). Cancer Chemother Pharmacol. 2014;74(5):883–898.
- ↑ Greenson JK. Gastrointestinal stromal tumors and other mesenchymal lesions of the gut. Mod Pathol. 2003;16(4):366–375.
- ↑ Leitlinienprogramm Onkologie: S3-Leitlinie Adulte Weichgewebesarkome, Langversion 1.1, Juni 2022, AWMF-Registernummer 032-044OL, abgerufen am 26.10.2026
- ↑ A randomized study of 6 vs 3 years of adjuvant imatinib in patients with localized GIST at high risk of relapse (IMADGIST). Ann Oncol. 2024.
- ↑ FDA Grants Priority Review to Bezuclastinib Plus Sunitinib for Previously Treated GIST, OncLive, 28.05.2026, abgerufen am 28.10.2026
- ↑ Casali PG et al. Gastrointestinal stromal tumours: ESMO-EURACAN-GENTURIS Clinical Practice Guidelines for diagnosis, treatment and follow-up. Ann Oncol. 2022;33(1):20–33.
- ↑ AWMF: Adulte Weichgewebesarkome, Version 1.1, abgerufen am 26.10.2026
- ↑ Universitätsmedizin Mannheim: Aktualisierung der S3-Leitlinie „Adulte Weichgebesarkome“ gestartet, abgerufen am 26.10.2026