

Brugada-Syndrom

Trainier deine Lernmuskeln!
Mit Flash Cards, Quiz und mehr
Loslegen
Wir werden ihn in Kürze redaktionell checken.
Wir werden ihn in Kürze redaktionell checken.
nach den Erstbeschreibern Pedro und Josep Brugada (1992)
Synonym: Brugada-Brugada-Syndrom
Abk: BRS, BrS
Englisch: Brugada syndrome
Definition
Das Brugada-Syndrom, kurz BrS, gehört zur Gruppe der kongenitalen Ionenkanalerkrankungen (Kanalopathie) des Herzens.
Epidemiologie
Ätiopathogenese
Die Ursache des Brugada-Syndroms ist erblich bedingt und noch nicht vollständig geklärt. In etwa 20 bis 25 % der Erkrankungsfälle liegt eine autosomal-dominante Punktmutation des SCN5A-Gens zugrunde, das auf dem kurzen Arm von Chromosom 3 (3p22.2.) lokalisiert ist. Es kodiert für die spannungsabhängigen kardialen Natriumkanäle (NaV).
Die Loss-of-Function-Mutation verursacht einen strukturellen Defekt verschiedener Kanalkomponenten, die einen pathologisch verminderten Natriumstrom zur Folge haben. Die Arrhythmogenese umfasst Störungen der Erregungsausbreitung und der Repolarisation. Neben dem verminderten Natriumeinstrom können subtile fibrotische Veränderungen, besonders im Epikard des rechtsventrikulären Ausflusstrakts, die lokale Erregungsleitung beeinträchtigen und Reentry-Arrhythmien begünstigen. Depolarisations- und Repolarisationsmechanismen werden als potenziell zusammenwirkend betrachtet. Bei vielen Betroffenen liegt eine komplexe, auch polygen beeinflusste Prädisposition statt einer alleinigen monogenen Ursache vor.[2]
Pathophysiologisch ist das Brugada-Syndrom vom Typ 3 des Long-QT-Syndroms (LQT3) abzugrenzen, bei dem die SCN5A-Mutation zu einer verzögerten Inaktivierung der NaV-Kanäle mit verlängerter Plateauphase im kardiomyozytären Aktionspotential führt. Entsprechend ist die Repolarisation verlängert.
Klinik
Beim Brugada-Syndrom können paroxysmale polymorphe ventrikuläre Tachykardien und Kammerflimmern auftreten.[3] Mögliche begleitende Symptome sind:
- Synkopen
- pektanginöse Beschwerden
- allgemeines Unwohlsein
- Schweißausbrüche
Die Herzrhythmusstörungen können bis zum Herzstillstand führen.
Die klinische Symptomatik tritt meist erst im 3. bis 5. Lebensjahrzehnt auf. Kinder können unauffällig sein.
Diagnostik
EKG
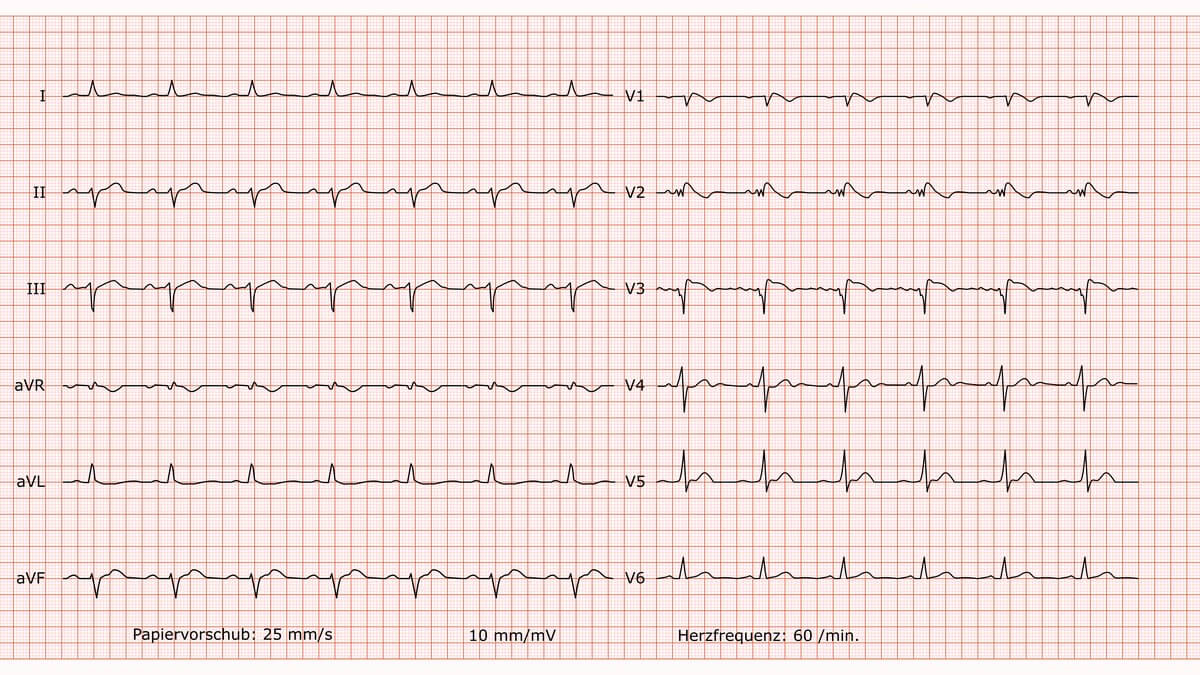
Die Diagnose des Brugada-Syndroms ist komplex. Die EKG-Veränderungen sind intraindividuell sehr variabel und bei einigen Patienten gar nicht bzw. nur zeitweise zu beobachten. Das Typ-1-Brugada-EKG zeigt eine gewölbte, absteigende ST-Streckenhebung mit einer J-Punkt-Anhebung von mindestens 2 mm und anschließender T-Negativierung in mindestens einer der Ableitungen V1 oder V2, aufgezeichnet im 2., 3. oder 4. Interkostalraum. Ein kompletter Rechtsschenkelblock ist keine Diagnosevoraussetzung. Bei spontanem Typ-1-Muster und Ausschluss anderer Herzerkrankungen kann ein Brugada-Syndrom diagnostiziert werden. Ein ausschließlich medikamentös oder durch Fieber induziertes Typ-1-Muster muss zusammen mit Symptomen und Familienanamnese bewertet werden. Als Brugada-Phänokopien werden ähnliche EKG-Muster infolge anderer Ursachen bezeichnet; eine fehlende T-Negativierung allein definiert keine Phänokopie.[3]
Neben diesem diagnostischen Typ 1 gibt es noch Typ 2 und 3, die jeweils mit sattelförmigen ST-T-Komplexen einhergehen. Da diese EKG-Merkmale auch bei trainierten Ausdauersportlern vorkommen können, gelten Typ 2 und 3 als nicht diagnostisch.
Bei begründetem Verdacht auf ein Brugada-Syndrom ohne dokumentiertes spontanes Typ-1-EKG kann eine medikamentöse Provokation mit einem intravenös verabreichten Natriumkanalblocker erfolgen. Sie gehört wegen möglicher schwerwiegender Komplikationen in ein erfahrenes Zentrum mit EKG-Überwachung und Reanimationsbereitschaft. Bei bereits dokumentiertem Typ-1-Muster ist eine diagnostische Provokation grundsätzlich nicht erforderlich. Ein isoliertes Typ-2- oder Typ-3-Muster ohne weitere klinische oder familiäre Verdachtsmomente rechtfertigt keine routinemäßige Provokation. Ein negativer Test senkt die Wahrscheinlichkeit eines Brugada-Syndroms; seine Aussagekraft ist jedoch wirkstoff- und kontextabhängig.[4]
Als weiteres diagnostisches Verfahren besteht die Möglichkeit der elektrophysiologischen Untersuchung (EPU) zur Ableitung des intrakardialen EKGs.
Molekulardiagnostik
Bei gesichertem Brugada-Syndrom wird eine molekulargenetische Untersuchung einschließlich des SCN5A-Gens empfohlen, auch ohne positive Familienanamnese. Bei Nachweis einer pathogenen oder wahrscheinlich pathogenen Variante ist eine gezielte Untersuchung der Angehörigen im Rahmen genetischer Beratung angezeigt.[5] Er erfolgt in einem entsprechend ausgerüsteten Labor mittels Sanger-Sequenzierung oder NGS. Der Nachweis gelingt aber nur in etwa 20 bis 25 % der Fälle.[6]
Therapie
Die Behandlung erfolgt risikoadaptiert. Nach überlebtem Herzstillstand oder dokumentierter anhaltender ventrikulärer Arrhythmie ist die Implantation eines automatisierten implantierbaren Kardioverter-Defibrillators (AICD) indiziert; bei spontanem Typ-1-EKG und arrhythmogener Synkope sollte eine Implantation erwogen werden. Asymptomatische Patienten benötigen nicht grundsätzlich einen ICD. Chinidin kommt insbesondere bei rezidivierenden symptomatischen ventrikulären Arrhythmien infrage; beim elektrischen Sturm kann Isoprenalin eingesetzt werden. Zu den allgemeinen Maßnahmen gehören die rasche Behandlung von Fieber, das Vermeiden von Brugada-arrhythmogenen Medikamenten sowie der Verzicht auf Kokain und übermäßigen Alkoholkonsum.[7] Bei symptomatischen Patienten mit rezidivierendem Kammerflimmern bzw. wiederholten adäquaten ICD-Schocks ist eine epikardiale Substratablation in einem erfahrenen Zentrum eine zusätzliche Behandlungsoption. Sie ersetzt nicht grundsätzlich die ICD-Indikation.[2]
Cave: Der Einsatz von Beta-Blockern bei vorliegendem Brugada-Syndrom ist kontraindiziert. Eine ventrikuläre Tachykardie im Rahmen eines Brugada-Syndroms tritt typischerweise bei Bradykardie auf. Beta-Blocker senken die Herzfrequenz und können eine Bradykardie auslösen. Dadurch können sie das Risiko einer paroxysmalen ventrikulären Tachykardie erhöhen.[8][9]
Prognose
Die Prognose wird wesentlich durch das Risiko maligner ventrikulärer Arrhythmien und des plötzlichen Herztods bestimmt. Das höchste Rezidivrisiko besteht nach überlebtem Herzstillstand oder dokumentierter spontaner anhaltender ventrikulärer Arrhythmie; nach einem Herzstillstand beträgt das Risiko für erneutes Kammerflimmern innerhalb von 10 Jahren etwa 48 %.[10]
Weitere prognostische Risikomerkmale sind eine wahrscheinlich arrhythmogene Synkope, ein spontan auftretendes Typ-1-EKG sowie EKG-Zeichen wie eine frühe Repolarisation oder ein fragmentierter QRS-Komplex. Bei asymptomatischen Patienten ist das Arrhythmierisiko deutlich geringer und liegt bei etwa 0,5 % pro Jahr; die individuelle Risikostratifizierung bleibt jedoch schwierig.[10]
Ein AICD kann lebensbedrohliche ventrikuläre Arrhythmien terminieren und dadurch den Verlauf bei gefährdeten Patienten günstig beeinflussen. Dem Nutzen stehen insbesondere bei der meist langen Implantationsdauer das Risiko inadäquater Schockabgaben und weiterer gerätebezogener Komplikationen gegenüber.[11]
Quellen
- ↑ Orphanet – Brugada Syndrom, aufgerufen am 24.5.2023
- ↑ 2,0 2,1 Nademanee et al., Contemporary Perspectives on J-Wave Syndromes: An Expert Consensus Statement, Journal of Arrhythmia, 2026
- ↑ 3,0 3,1 Zeppenfeld et al., 2022 ESC Guidelines for the management of patients with ventricular arrhythmias and the prevention of sudden cardiac death, European Heart Journal, 2022
- ↑ Behr et al., The diagnostic role of pharmacological provocation testing in cardiac electrophysiology, Europace, 2025
- ↑ DGK: Pocket-Konsensuspapier Gendiagnostik bei kardiovaskulären Erkrankungen, Version 2024, abgerufen am 11.11.2026
- ↑ Schulze-Bahr et al., Gendiagnostik bei kardiovaskulären Erkrankungen, Die Kardiologie, 2023
- ↑ DGK: Pocket-Leitlinie Ventrikuläre Arrhythmien und Prävention des plötzlichen Herztodes, Version 2022, veröffentlicht 2023, abgerufen am 11.11.2026
- ↑ Moog et al. Medizinische Genetik für die Praxis, Thieme Verlag, 2014
- ↑ Brodie et al. Pharmacological Therapy in Brugada Syndrome, Arrhythm Electrophysiol Rev, 2018
- ↑ 10,0 10,1 Zeppenfeld et al., 2022 ESC Guidelines for the management of patients with ventricular arrhythmias and the prevention of sudden cardiac death, Eur Heart J, 2022
- ↑ Medeiros et al., Implantable cardioverter-defibrillator in patients with inherited arrhythmia syndromes: A systematic review, Heart Lung, 2023