

Hutchinson-Gilford-Syndrom

Trainier deine Lernmuskeln!
Mit Flash Cards, Quiz und mehr
Loslegennach den britischen Chirurgen Sir Jonathan Hutchinson (1828–1913) und Hastings Gilford (1861–1941)
Synonyme: Progeria infantilis, Hutchinson-Progerie, Gilford-Syndrom, greisenhafter Zwergwuchs, Progerie 1, Vergreisungssyndrom
Englisch: infantile progeria, Hutchinson-Gilford progeria syndrome (HGPS)
Definition
Das Hutchinson-Gilford-Syndrom, kurz HGPS, ist eine seltene Erkrankung mit autosomal-dominantem Erbgang. Sie beruht nahezu immer auf einer de novo entstehenden Mutation. Sie führt bereits in der frühen Kindheit zu Merkmalen einer vorzeitigen Alterung (Progerie) mit charakteristischer Beteiligung von Haut, Skelett und Blutgefäßen. Die ursächliche Mutation liegt im LMNA-Gen auf Genlokus 1q22.
Epidemiologie
Die weltweite Prävalenz des Hutchinson-Gilford-Syndroms wird auf etwa 1 : 20.000.000 geschätzt, die Geburteninzidenz auf etwa 1 : 4.000.000.[1] Da die verursachende Mutation nahezu immer neu entsteht, ist das Wiederholungsrisiko für Geschwister gering. Aufgrund eines möglichen elterlichen Keimbahnmosaiks liegt es jedoch über dem der Allgemeinbevölkerung.[1] Die Mutation ist meist paternalen Ursprungs. Kleinere Studien beschreiben zudem eine Assoziation mit einem erhöhten Alter des Vaters (Paternal age effect).[1]
Ätiologie
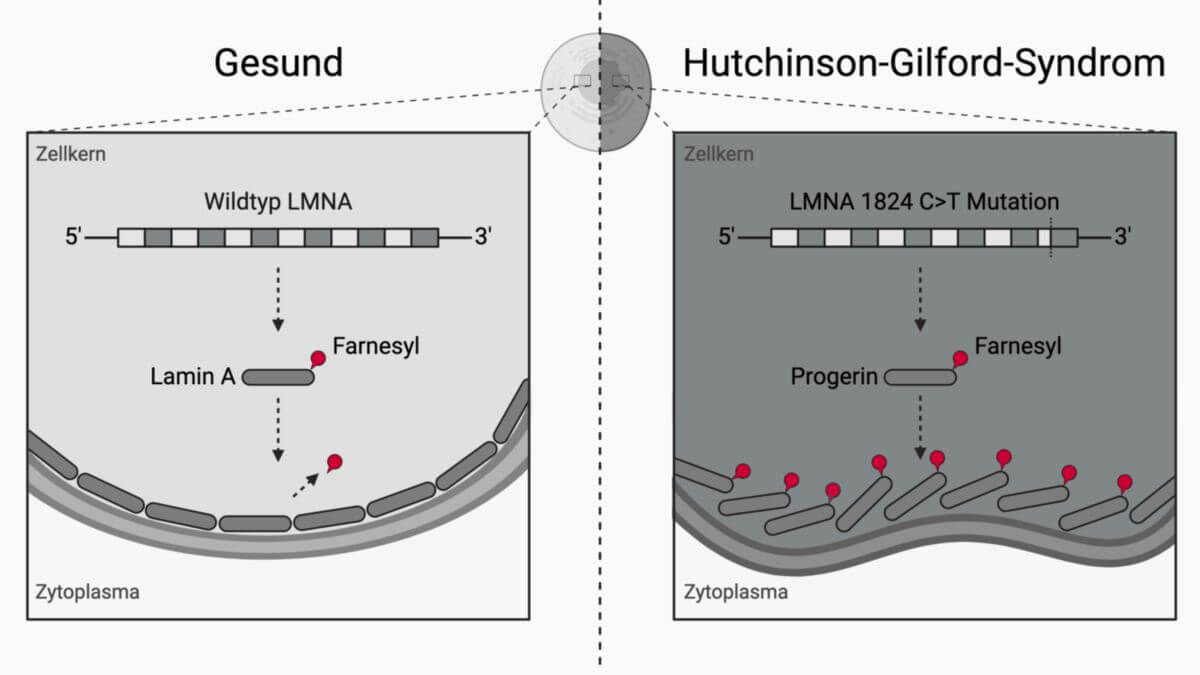
Dem Hutchinson-Gilford-Syndrom liegt ein Defekt des LMNA-Gens auf Chromosom 1 (1q22) zugrunde, das für das Protein Lamin A/C kodiert. Lamin A/C ist ein wesentlicher Bestandteil der Kernlamina an der Innenseite der Kernhülle, der als Anknüpfungspunkt des Filamentsystems und als Regulator der Gentranskription fungiert.
Bei etwa 90 % der Patienten liegt eine de novo entstandene stille Punktmutation im Codon 608 (c.1824C>T, p.G608G) vor, durch die eine kryptische Splicestelle aktiviert wird. Dabei gehen 150 Nukleotide des Exons 11 verloren, was zum Verlust von 50 internen Aminosäuren im späteren Protein führt. Dieses verkürzte, dauerhaft farnesylierte Protein wird Progerin genannt und reichert sich in der Kernmembran an, wo es die Kernarchitektur destabilisiert.[2]
Neben dem Hutchinson-Gilford-Syndrom können Mutationen im LMNA-Gen auch andere Erkrankungen (Laminopathien) auslösen. Der Grund für die Unterschiede der jeweiligen Krankheitsbilder ist bisher (2026) noch nicht abschließend verstanden.
Symptome
Patienten mit Hutchinson-Gilford-Syndrom sind bei Geburt meist unauffällig, weisen aber bereits im ersten Lebensjahr Wachstumsdefizite auf.[1] Das Vollbild der Erkrankung manifestiert sich in der Regel bis zum Ende des zweiten Lebensjahres.
Die Patienten bleiben kleinwüchsig und haben Skelettdeformitäten. Typische muskuloskelettale Befunde sind:
- Gelenkkontrakturen
- Coxa valga
- Akroosteolyse
- Resorption der distalen Klavikula.
Hinzu kommen eine relative Makrozephalie, prominente Kopfhautvenen und eine schmale, vorspringende, schnabelförmige Nase. Die Haut ist durchscheinend, das Unterhautfettgewebe fehlt fast vollständig (Lipodystrophie). Zusätzlich liegen Alopezie und Nageldystrophie vor. Es kommt zu einem verzögerten Durchbruch und zu einem verzögerten Verlust der Milchzähne. Die bleibenden Zähne brechen häufig nur teilweise, verzögert oder in Einzelfällen gar nicht durch.
Die Sinnesorgane sind durch eine Schallleitungsschwerhörigkeit im Tieftonbereich und einen nächtlichen Lagophthalmus mit dem Risiko einer Expositionskeratitis beeinträchtigt.[1]
Die Geschlechtsentwicklung während der Pubertät ist gestört. Die sekundären Geschlechtsmerkmale entwickeln sich unvollständig, eine Geschlechtsreife wird in der Regel nicht erreicht. Eine Fortpflanzung von Betroffenen ist bislang (2026) nicht beschrieben.[1] Die Intelligenz entwickelt sich häufig altersgemäß.
Klinisch führend ist eine früh einsetzende, schwere Atherosklerose mit zunehmender Versteifung der Gefäßwände. Transitorische ischämische Attacken und Schlaganfälle können bereits ab dem vierten Lebensjahr auftreten. Im Verlauf entwickeln sich zudem Herzklappenveränderungen, insbesondere eine Aortenklappenstenose.[1]
Diagnostik
Die Verdachtsdiagnose wird anhand des charakteristischen klinischen Bildes gestellt (Wachstumsstörung, Alopezie, Lipodystrophie, typische progeroide Fazies). Die Diagnose wird durch den molekulargenetischen Nachweis einer heterozygoten, zur Progerinbildung führenden pathogenen LMNA-Variante (z.B. c.1824C>T) gesichert.[1] Nach Diagnosesicherung ist eine humangenetische Beratung der Familie sinnvoll.
Differentialdiagnosen
Wichtige Differentialdiagnosen sind andere progeroide Syndromerkrankungen, z.B. das Werner-Syndrom als Progerie des Erwachsenenalters sowie die mandibuloakrale Dysplasie als laminopathische Progeroidie mit Wachstumsstörung, Akroosteolyse und Lipodystrophie.[1][3] Weitere Differentialdiagnosen sind seltene Progeriesyndrome, z.B.:[3][1]
- Néstor-Guillermo-Syndrom
- Wiedemann-Rautenstrauch-Syndrom
- Rothmund-Thomson-Syndrom
- Cockayne-Syndrom
- Akrogerie
- Metagerie
Für die Abgrenzung sind u.a. das Manifestationsalter, das Muster der Fettverteilungsstörung, das Vorliegen von Katarakt, Photosensibilität, Knochen- und Nagelveränderungen sowie der genetische Befund von Bedeutung.[1][3]
Therapie
Eine kurative Therapie gibt es bislang (2026) nicht. Die Behandlung erfolgt überwiegend symptomatisch. Im Mittelpunkt stehen die Prophylaxe und Therapie der kardiovaskulären Komplikationen. Dazu zählen z.B. regelmäßige Kontrollen mittels EKG, Echokardiographie und Duplexsonographie der Karotiden. In der Regel erfolgt nach individueller Abwägung eine Behandlung mit niedrig dosierter Acetylsalicylsäure. Es muss auf eine ausreichende Flüssigkeitszufuhr geachtet werden.[1] Darüber hinaus umfasst die Behandlung u.a. Physiotherapie, Ergotherapie sowie eine adäquate Zahn-, Augen- und Hörversorgung.
Mit dem Farnesyltransferase-Hemmer Lonafarnib steht seit 2020 (FDA) bzw. 2022 (EMA, Zulassung unter außergewöhnlichen Umständen) eine krankheitsmodifizierende Therapie zur Verfügung. Lonafarnib hemmt die Farnesyltransferase und damit die Farnesylierung von Progerin. Dadurch wird dessen Verankerung an der inneren Kernmembran und seine Anreicherung im Zellkern vermindert.[4] In einer Beobachtungsstudie war die Behandlung im Vergleich zu unbehandelten Patienten mit einer signifikant niedrigeren Mortalität assoziiert.[5] Die EU-Zulassung besteht für Patienten ab einem Alter von 12 Monaten mit genetisch gesichertem Hutchinson-Gilford-Syndrom oder bestimmten progeroiden Laminopathien. Häufige Nebenwirkungen sind gastrointestinale Beschwerden wie Diarrhö, Übelkeit und Erbrechen.
Bei operativen Eingriffen ist das anästhesiologische Risiko erhöht. Gründe sind ein erschwertes Atemwegsmanagement (u.a. Retrognathie, enger Atemweg, steife Larynxstrukturen) sowie eine ausgeprägte Blutdrucklabilität infolge der Gefäßversteifung. Eine Intubation sollte idealerweise fiberoptisch erfolgen.[1]
Prognose
Die Prognose ist ungünstig. Unbehandelt versterben die Patienten im Mittel um das 14. bis 15. Lebensjahr, meist an den Folgen der akzelerierten Atherosklerose – vor allem durch Herzinsuffizienz, Myokardinfarkt oder Schlaganfall.[5][1] In Beobachtungsstudien war eine Behandlung mit Lonafarnib mit einer um durchschnittlich etwa 2,5 bis 5 Jahre längeren Lebensdauer assoziiert.[1] Der individuelle Überlebensvorteil lässt sich nicht sicher vorhersagen.
Weblink
Quellen
- ↑ 1,00 1,01 1,02 1,03 1,04 1,05 1,06 1,07 1,08 1,09 1,10 1,11 1,12 1,13 1,14 Gordon LB, Brown WT, Collins FS. Hutchinson-Gilford Progeria Syndrome. In: Adam MP et al., Hrsg. GeneReviews®. Seattle (WA): University of Washington, Seattle; 1993–2026. Erstveröffentlichung 2003, letzte Aktualisierung 2023.
- ↑ Eriksson M et al. Recurrent de novo point mutations in lamin A cause Hutchinson-Gilford progeria syndrome. Nature. 2003;423(6937):293–298.
- ↑ 3,0 3,1 3,2 Hutchinson-Gilford progeria, PMC, 2023
- ↑ Dhillon S. Lonafarnib: First Approval. Drugs. 2021;81(2):283–289.
- ↑ 5,0 5,1 Gordon LB et al. Association of Lonafarnib Treatment vs No Treatment With Mortality Rate in Patients With Hutchinson-Gilford Progeria Syndrome. JAMA. 2018;319(16):1687–1695.