

X-Inaktivierung
Trainier deine Lernmuskeln!
Mit Flash Cards, Quiz und mehr
LoslegenSynonyme: X-Chromosom-Inaktivierung, Lyonisierung
Englisch: X-inactivation, X chromosome inactivation, Lyonization
Definition
Als X-Inaktivierung bezeichnet man in der Humangenetik den epigenetischen Prozess, in dem ein X-Chromosom ganz oder weitgehend stillgelegt (inaktiviert) wird. Sie dient der Dosiskompensation X-chromosomaler Gene.
Geschichte
1949 beschrieben Murray Barr und Ewart Bertram ein kondensiertes Chromatinkörperchen in den Zellkernen weiblicher Katzen, das später als Barr-Körperchen bezeichnet wurde. 1961 formulierte die britische Genetikerin Mary Lyon die Hypothese, dass in weiblichen Säugetierzellen eines der beiden X-Chromosomen zufällig inaktiviert wird (Lyon-Hypothese). Nach ihr ist das Synonym Lyonisierung benannt. 1991 wurde mit XIST das zentrale Gen der X-Inaktivierung identifiziert.
Evolutionärer Hintergrund
Die Geschlechtschromosomen X und Y gehen auf ein Paar ursprünglich homologer Autosomen zurück. Vor rund 180 Millionen Jahren entstand auf einem dieser Chromosomen aus einer Vorläuferversion von SOX3 das SRY-Gen. Dieses Chromosom wurde zum Y-Chromosom. SRY kodiert einen Transkriptionsfaktor, der im Embryo die Entwicklung der Gonaden zu Hoden einleitet. Auf dem X-Chromosom blieb SOX3 erhalten.[1]
Mit der Zeit konnten das X- und Y-Chromosom in immer weniger Abschnitten Erbgut austauschen. Dazu trugen strukturelle Veränderungen wie Inversionen bei. Heute findet diese Rekombination nur noch in den pseudoautosomalen Regionen statt. In den übrigen Abschnitten verlor das Y-Chromosom im Laufe der Evolution viele seiner ursprünglichen Gene. Das menschliche Y-Chromosom ist deshalb deutlich kleiner als das X-Chromosom. Große Abschnitte des langen Y-Arms bestehen aus repetitiver DNA. Das Y-Chromosom trägt nur einige Dutzend proteinkodierende Gene, das X-Chromosom dagegen mehr als 800. Von den erhaltenen Genen sind viele für die Hodenentwicklung und die Spermatogenese bedeutsam.[2]
Für viele X-chromosomale Gene gibt es auf dem Y-Chromosom keine entsprechende Kopie mehr. Zellen mit zwei X-Chromosomen besitzen daher für diese Gene zwei Kopien, Zellen mit einem X- und einem Y-Chromosom nur eine. Die X-Inaktivierung gleicht diesen Unterschied in der Gendosis weitgehend aus. In Zellen mit zwei X-Chromosomen wird die Expression der meisten Gene auf einem der beiden X-Chromosomen unterdrückt.
Mechanismus
Die zentrale Rolle bei der Auslösung der X-Inaktivierung spielt das XIST-Gen (X inactive specific transcript). Es liegt im X-Inaktivierungszentrum (XIC) auf dem langen Arm des X-Chromosoms (Xq13) und kodiert für eine lange nichtkodierende RNA (lncRNA). XIST wird nur vom künftig inaktiven X-Chromosom (Xi) exprimiert und bleibt auf dem aktiven X-Chromosom (Xa) stumm. Die XIST-RNA breitet sich in cis über das zu inaktivierende Chromosom aus und rekrutiert Proteinkomplexe, die das Chromatin schrittweise umbauen:
- Entfernung aktivierender Acetylgruppen (Hypoacetylierung) der Histone, unter anderem über SPEN und HDAC3
- repressive Histonmodifikationen durch Polycomb-Komplexe (H3K27me3 durch PRC2, H2AK119ub durch PRC1)
- Einbau der Histonvariante macroH2A
- DNA-Methylierung von Cytosinen in CpG-Dinukleotiden der Promotorbereiche als später, stabilisierender Schritt
In der Initiationsphase ist der Prozess von XIST abhängig und reversibel. Ein Verlust der RNA führt zur Reaktivierung der Gene. DNA-Methylierung und weitere Chromatinmodifikationen stabilisieren anschließend den heterochromatischen Zustand und ermöglichen seine Weitergabe bei mitotischen Zellteilungen. Die Aufrechterhaltung der X-Inaktivierung ist jedoch zelltypabhängig und nicht grundsätzlich unabhängig von XIST: Auch später kann ein Verlust der XIST-RNA zur Reaktivierung einzelner Gene führen.[3]
Beim Menschen wird in frühen Embryonalzellen zusätzlich die lncRNA XACT vom aktiven X-Chromosom exprimiert. Sie wird als Gegenspieler von XIST diskutiert.
Ablauf
Die X-Inaktivierung findet in der frühen Embryogenese statt. In menschlichen Präimplantationsembryonen wird XIST zunächst von beiden X-Chromosomen exprimiert, ohne dass eines vollständig stillgelegt wird. Stattdessen wird die Expression beider X-Chromosomen gedämpft (X-Dampening). Die eigentliche X-Inaktivierung beginnt vermutlich im Zeitraum der Implantation, etwa um Tag 7 nach der Befruchtung. Untersuchungen an in vitro kultivierten menschlichen Embryonen zeigen, dass sie an Tag 12 noch nicht vollständig abgeschlossen ist. Der genaue zeitliche Verlauf ist bisher (2026) nicht abschließend geklärt.[4]
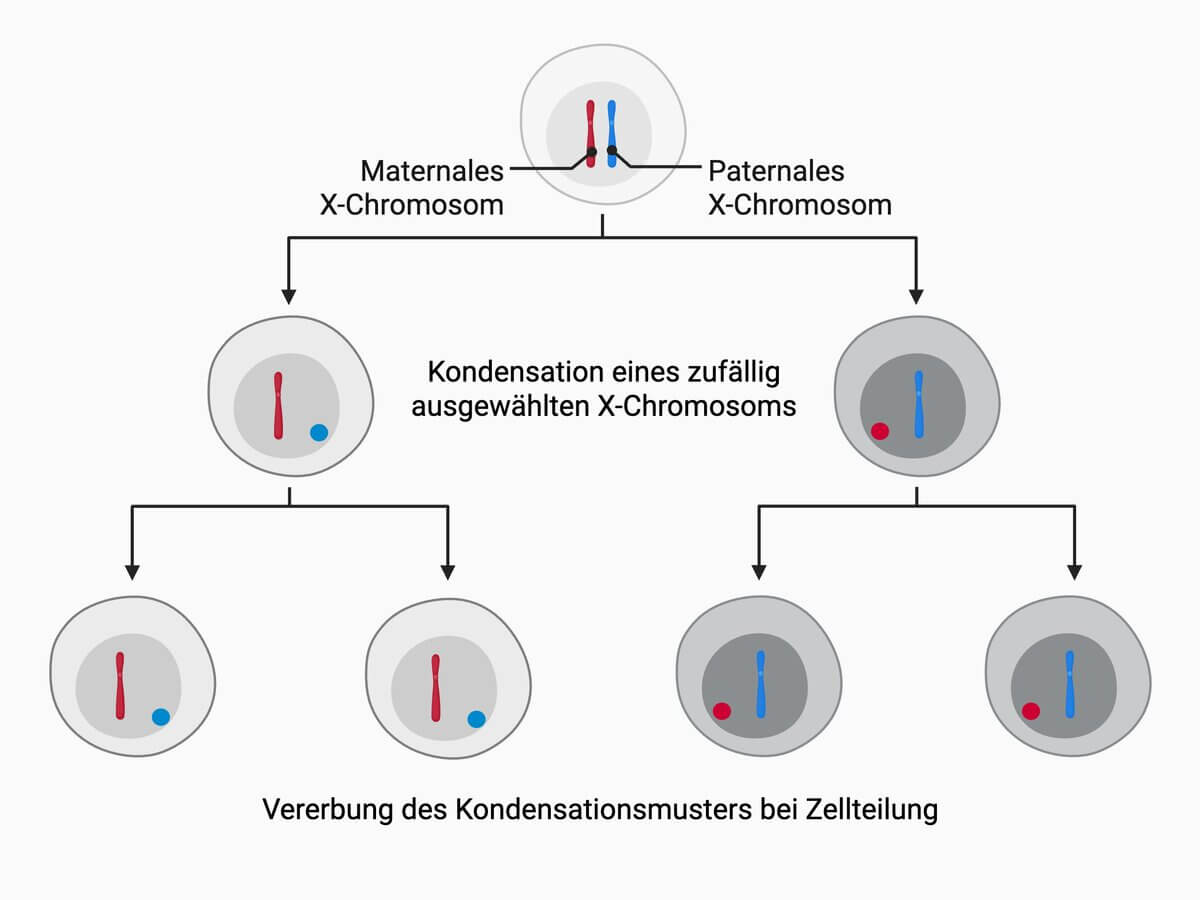
Die Auswahl des zu inaktivierenden X-Chromosoms erfolgt zufällig. Mit gleicher Wahrscheinlichkeit wird entweder das mütterliche (Xm) oder das väterliche X-Chromosom (Xp) inaktiviert. Ist die Inaktivierung abgeschlossen, wird diese Entscheidung an alle Tochterzellen weitergegeben. Eine Ausnahme bilden die primordialen Keimzellen weiblicher Embryonen, in denen das inaktive X-Chromosom wieder reaktiviert wird.
Somit ist jede Frau mit Karyotyp 46,XX ein funktionelles Mosaik aus Zellen mit aktivem mütterlichem und Zellen mit aktivem väterlichem X-Chromosom. Alle zusätzlichen X-Chromosomen liegen als Heterochromatin vor, sind inaktiv und in Interphasezellen als Geschlechtschromatin oder Barr-Körperchen lichtmikroskopisch sichtbar.
Anzahl
In diploiden Zellen bleibt unabhängig von der Gesamtzahl der X-Chromosomen nur ein X-Chromosom aktiv. Die Zahl der Barr-Körperchen entspricht daher der Zahl der X-Chromosomen minus eins:
| Karyotyp | Klinisches Bild | Barr-Körperchen |
|---|---|---|
| 46,XY | Mann | 0 |
| 46,XX | Frau | 1 |
| 45,X | Turner-Syndrom | 0 |
| 47,XXY | Klinefelter-Syndrom | 1 |
| 47,XXX | Triple-X-Syndrom | 2 |
| 48,XXXX | Tetrasomie X | 3 |
Bei Tetraploidie (z.B. 92,XXXX) bleiben dagegen zwei X-Chromosomen aktiv. Die Zahl der aktiven X-Chromosomen richtet sich also nach der Zahl der Autosomensätze: Pro diploidem Autosomensatz bleibt ein X-Chromosom aktiv. Der zugrunde liegende Zählmechanismus ist beim Menschen bislang (2026) nicht vollständig geklärt.
Escape-Gene
Insgesamt können etwa 25 % der menschlichen X-chromosomalen Gene der X-Inaktivierung entgehen und auch vom inaktivierten X-Chromosom exprimiert werden (Escape Genes). Diese Schätzung umfasst sowohl weitgehend konstant als auch variabel entgehende Gene. Der Escape-Status kann zwischen Individuen, Geweben und Zelltypen variieren.[5] Zu den Escape-Genen gehören unter anderem die Gene der pseudoautosomalen Regionen wie SHOX.
Klinik
Ungleiche X-Inaktivierung
Als ungleiche oder verschobene X-Inaktivierung bezeichnet man eine deutliche Abweichung vom erwarteten Verhältnis von etwa 50:50 zwischen inaktivierten mütterlichen und väterlichen X-Chromosomen. Ab einem Verhältnis von 80:20 spricht man meist von verschobener, ab 90:10 von extrem verschobener X-Inaktivierung. Mögliche Ursachen sind:
- zufällige Verteilung bei kleiner Vorläuferzellzahl
- Selektionsnachteil von Zellen, deren aktives X-Chromosom eine pathogene Variante trägt
- strukturell veränderte X-Chromosomen, die bevorzugt inaktiviert werden
- balancierte X-Autosom-Translokationen, bei denen bevorzugt das normale X-Chromosom inaktiviert wird
- zunehmendes Lebensalter, insbesondere in Blutzellen
Das Phänomen ist von besonderem Interesse, wenn eines der beiden X-Chromosomen strukturell verändert ist oder eine pathogene Variante trägt, die bei der Trägerin oder bei Weitergabe an einen Sohn krankheitsverursachend wirken kann.
Assoziierte Erkrankungen
Die X-Inaktivierung kann sich positiv oder negativ auf den Schweregrad der Symptome auswirken. Eine ungleiche X-Inaktivierung kann bei Frauen zu einer stärkeren Ausprägung X-chromosomal-rezessiver Erkrankungen führen, die sich überwiegend bei Männern manifestieren. So zeigen Konduktorinnen der Hämophilie A Blutungssymptome, wenn das X-Chromosom mit der intakten F8-Kopie häufiger inaktiviert wurde als das X-Chromosom mit der pathogenen Variante. Nach der Nomenklatur der ISTH gelten Trägerinnen mit einer Faktor VIII-Aktivität von 5–40 % als Frauen mit milder Hämophilie.[6]
Bei X-chromosomal-dominanten Erkrankungen prägt das Inaktivierungsmuster das klinische Bild:
- Beim Rett-Syndrom (Variante im MECP2-Gen) beeinflusst das Verhältnis der aktiven X-Chromosomen den Schweregrad.
- Bei der Incontinentia pigmenti (IKBKG) sterben Zellen mit aktivem mutiertem X-Chromosom ab. Trägerinnen zeigen daher häufig eine extrem verschobene X-Inaktivierung und Hautveränderungen entlang der Blaschko-Linien.
Auch Escape-Gene sind klinisch relevant. Beim Turner-Syndrom fehlt die zweite Kopie dieser Gene. Die Haploinsuffizienz von SHOX trägt zum Kleinwuchs bei.
Quellen
- ↑ Cortez D et al. Origins and functional evolution of Y chromosomes across mammals. Nature. 2014, 508, 488–493.
- ↑ Bellott DW et al. Mammalian Y chromosomes retain widely expressed dosage-sensitive regulators. Nature. 2014, 508, 494–499.
- ↑ Dossin F, Heard E. The Molecular and Nuclear Dynamics of X-Chromosome Inactivation. Cold Spring Harb Perspect Biol. 2022;14(4):a040196.
- ↑ Alfeghaly C, Rougeulle C. X chromosome inactivation in mammals: general principles and species-specific considerations. EMBO Rep. 2025.
- ↑ Simoncini, Loda. Escape from X-chromosome inactivation: from gene discovery to regulatory mechanisms. Biochem Soc Trans. 2026.
- ↑ van Galen KPM et al. A new hemophilia carrier nomenclature to define hemophilia in women and girls: Communication from the SSC of the ISTH. J Thromb Haemost. 2021;19(8):1883-1887.
Literatur
- Schaaf CP, Zschocke J. Basiswissen Humangenetik. 3. Aufl. Berlin: Springer; 2018.